Cuando una familia recibe el diagnóstico de síndrome de Williams, suele encontrarse con una mezcla de dudas médicas y decisiones prácticas. Esta condición genética puede afectar al corazón, al desarrollo, al aprendizaje, a los riñones y a otros órganos, pero su expresión cambia mucho de una persona a otra. Aquí explico qué la causa, qué señales orientan el diagnóstico, qué controles suelen ser necesarios en España y cómo organizar los apoyos cotidianos sin caer en generalizaciones.
Una alteración genética que requiere seguimiento coordinado
- Causa genética La mayoría de los casos se debe a una deleción en la región 7q11.23 del cromosoma 7, que incluye el gen ELN.
- Corazón y vasos sanguíneos La estenosis supravalvular aórtica y la hipertensión son problemas especialmente relevantes.
- Diagnóstico Se confirma mediante microarray cromosómico, FISH u otra prueba molecular equivalente, no solo por los rasgos físicos.
- Tratamiento No existe una terapia que elimine la deleción, pero un seguimiento multidisciplinar puede prevenir complicaciones y mejorar la autonomía.
- Herencia La mayoría de las deleciones aparecen de novo, aunque una persona afectada puede transmitirla con un riesgo del 50 % en cada embarazo.
Qué es y por qué puede pasar desapercibido
El síndrome de Williams, también llamado síndrome de Williams-Beuren, es un trastorno genético poco frecuente del desarrollo. Se estima que afecta aproximadamente a 1 de cada 7.500 a 10.000 personas, aunque la cifra puede variar según los criterios diagnósticos y los registros disponibles.
En la mayoría de los casos falta una pequeña sección del brazo largo del cromosoma 7, denominada 7q11.23. En ella se encuentra el gen ELN, que participa en la producción de elastina, una proteína importante para la elasticidad de las arterias, la piel y otros tejidos. La pérdida de varios genes explica que no sea una enfermedad limitada al corazón.
La alteración suele aparecer de forma espontánea y no se debe a algo que los progenitores hayan hecho durante el embarazo. Sin embargo, cuando una persona con la deleción tiene descendencia, el riesgo de transmitirla es del 50 %. Por eso el asesoramiento genético resulta útil tanto al confirmar el diagnóstico como al planificar una familia.
Un motivo frecuente de retraso diagnóstico es que algunos signos no están presentes al nacer o son discretos durante los primeros años. Además, no todas las personas muestran el mismo conjunto de rasgos. Desde mi punto de vista, conviene evitar el diagnóstico basado en la apariencia: los rasgos faciales pueden orientar, pero la prueba genética es la que confirma.
Cómo puede manifestarse en el corazón, el desarrollo y otros órganos
La manifestación más importante suele ser cardiovascular. La estenosis supravalvular aórtica consiste en un estrechamiento de la arteria principal que sale del corazón; también pueden estrecharse las arterias pulmonares u otros vasos. Algunas personas tienen un soplo sin síntomas, mientras que otras presentan hipertensión, cansancio, dolor torácico o dificultad respiratoria.
La presión arterial debe vigilarse durante toda la vida y no solo en las consultas de cardiología. En ocasiones existe hipertensión en uno o varios territorios vasculares, por lo que el profesional puede comparar la presión en diferentes extremidades. Un ecocardiograma normal en la infancia tampoco elimina la necesidad de controles posteriores.
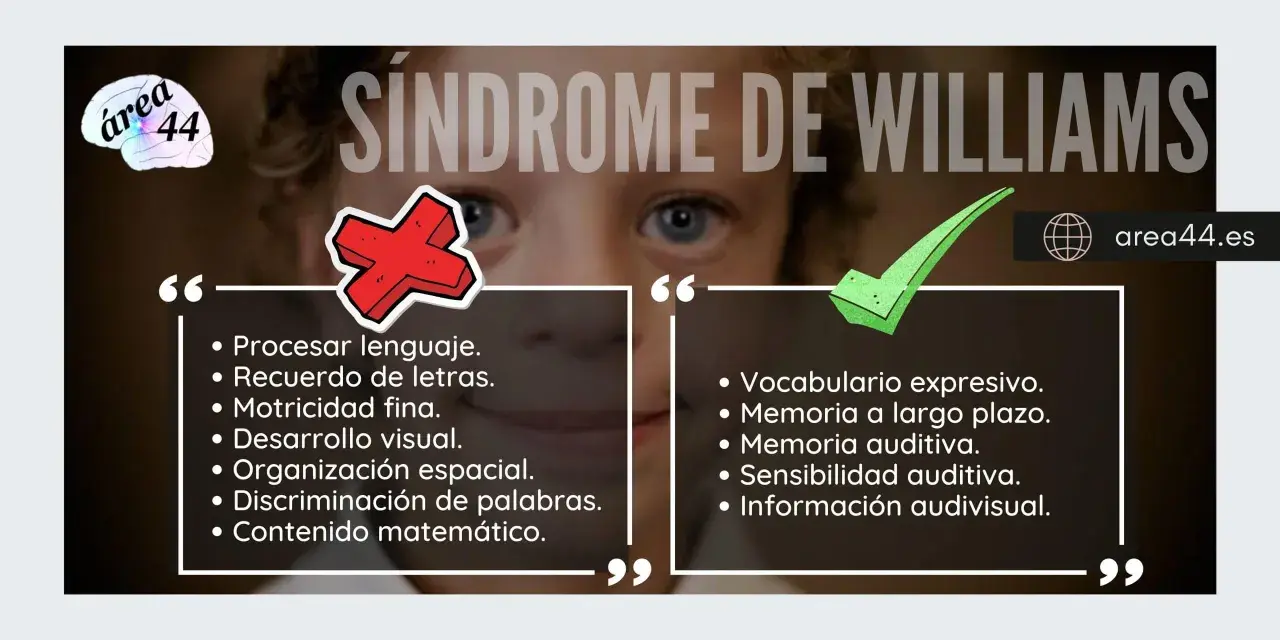
El perfil del desarrollo es variable. Pueden aparecer retraso motor, dificultades visuoespaciales, problemas de atención, ansiedad, hipersensibilidad al ruido o una discapacidad intelectual de grado variable. Algunas personas tienen una buena capacidad verbal relativa, pero eso no significa que comprendan siempre situaciones sociales complejas o instrucciones abstractas.
Lee también: ELA hereditaria - Genes, riesgos y tratamiento dirigido
Otros problemas que conviene revisar
- Calcio elevado, sobre todo en lactantes y niños pequeños, con posible irritabilidad, estreñimiento, vómitos o, en casos intensos, convulsiones.
- Riñones y vías urinarias, con riesgo de anomalías estructurales, alteraciones del calcio o problemas de presión arterial.
- Audición y visión, incluyendo hipermetropía, estrabismo, sensibilidad al sonido o pérdida auditiva.
- Tiroides y crecimiento, que pueden requerir controles analíticos y endocrinológicos.
- Dientes y articulaciones, con maloclusión, esmalte alterado, laxitud en la infancia o rigidez en etapas posteriores.
La personalidad también se describe a menudo de manera simplista. Es cierto que muchas personas muestran interés por relacionarse, pero no todas son extrovertidas ni afrontan igual la ansiedad. Lo útil es identificar el perfil individual, porque una etiqueta amable puede ocultar necesidades reales de protección, comunicación y apoyo.
Cómo se confirma el diagnóstico genético
La sospecha puede surgir ante la combinación de cardiopatía característica, rasgos físicos, dificultades del desarrollo, hipercalcemia o un patrón de crecimiento particular. La confirmación se realiza con una prueba que busque la deleción de 7q11.23. El microarray cromosómico suele ser una opción amplia porque detecta pérdidas y ganancias de material genético en todo el genoma.
También pueden utilizarse técnicas dirigidas como FISH, que emplea una sonda para comprobar una región concreta, o métodos moleculares equivalentes. Un cariotipo convencional puede no detectar una deleción tan pequeña, por lo que un resultado normal no descarta por sí solo esta condición si la sospecha clínica continúa.
En España, el recorrido suele comenzar en pediatría, atención primaria o una consulta hospitalaria. Cuando hay signos compatibles, la familia puede ser derivada a genética clínica, cardiología pediátrica y otros servicios según los síntomas. Si el resultado es positivo, conviene pedir una explicación de qué genes están afectados, qué controles se recomiendan y si es necesario estudiar a otros familiares.
El diagnóstico prenatal solo puede plantearse con precisión cuando existe una alteración familiar conocida o una indicación médica concreta. Las pruebas genéticas no deben interpretarse como un pronóstico exacto: confirman una causa, pero no predicen por sí solas la intensidad de cada síntoma.
Qué seguimiento y tratamiento suelen hacer falta
No existe un tratamiento que repare la deleción cromosómica. El objetivo realista es detectar pronto las complicaciones y reforzar las áreas que afectan al desarrollo y a la autonomía. La atención funciona mejor cuando hay un plan compartido entre cardiología, genética, pediatría, neurología, endocrinología, nefrología, oftalmología, otorrinolaringología, odontología y los equipos de atención temprana.
| Área | Qué se suele vigilar | Para qué sirve |
|---|---|---|
| Cardiovascular | Presión arterial, ecocardiograma y evolución de las estenosis | Detectar sobrecarga cardíaca y decidir si hace falta medicación o intervención |
| Metabolismo | Calcio, función renal, tiroides y vitamina D cuando procede | Evitar complicaciones metabólicas y ajustar suplementos con criterio médico |
| Desarrollo | Lenguaje, motricidad, aprendizaje y conducta | Iniciar logopedia, fisioterapia, terapia ocupacional o apoyo psicológico |
| Sentidos | Audición, visión y sensibilidad al ruido | Reducir barreras de comunicación y aprendizaje |
| Odontología | Erupción dental, esmalte, mordida e higiene | Prevenir dolor, caries y dificultades para comer o hablar |
La cirugía cardiovascular se reserva para determinados estrechamientos o cuando la repercusión lo justifica. No todas las personas necesitan una intervención. Antes de una anestesia o de una operación, es importante que el equipo conozca el diagnóstico, porque algunas alteraciones cardiovasculares aumentan el riesgo y requieren una valoración preoperatoria específica.
También recomiendo que el plan incluya señales de alarma claras. Un desmayo durante el esfuerzo, dolor torácico persistente, falta de aire intensa, palpitaciones sostenidas, debilidad repentina o una cefalea inhabitual deben valorarse con rapidez. La urgencia depende del síntoma y de la historia clínica, no solo del nombre del síndrome.
Cómo apoyar el aprendizaje y la vida adulta
La intervención temprana tiene más sentido cuando parte de una evaluación individual. Un niño puede necesitar fisioterapia por retraso motor, logopedia por dificultades pragmáticas del lenguaje o adaptaciones visuales para tareas espaciales. En el colegio suelen ayudar las instrucciones cortas, los apoyos visuales, la anticipación de cambios y un entorno con menos ruido y estímulos imprevisibles.
La amabilidad natural de algunas personas no debe confundirse con capacidad para valorar riesgos. La educación para la autonomía debe incluir dinero, transporte, privacidad, consentimiento, seguridad digital y reconocimiento de situaciones abusivas. Este punto me parece especialmente importante porque la vulnerabilidad social puede quedar escondida detrás de una comunicación aparentemente fluida.
En la adolescencia conviene preparar la transición desde pediatría hacia servicios de adultos. El seguimiento cardiológico, la presión arterial, la salud mental, la anticoncepción, la sexualidad y las decisiones sobre apoyos deben abordarse de forma gradual y respetuosa. La persona afectada debe participar en las decisiones con el nivel de ayuda que necesite.
La esperanza de vida depende sobre todo de las complicaciones cardiovasculares y de la atención recibida, no de una cifra fija aplicable a todos. Con controles continuados, apoyos educativos adecuados y una red sanitaria coordinada, muchas personas alcanzan una vida adulta activa, aunque con necesidades de supervisión y asistencia diferentes.
La información genética debe convertirse en un plan concreto
Recibir un resultado molecular puede ser un alivio porque da nombre a años de dudas, pero el informe no sustituye al seguimiento. Lo más útil es salir de la consulta con una lista de controles, especialistas responsables, señales de alarma y preguntas pendientes para la familia.
Si existe sospecha o un diagnóstico reciente, mi recomendación práctica es conservar los informes genéticos y cardiológicos, informar a los profesionales antes de cualquier anestesia y revisar periódicamente que el seguimiento continúe al llegar a la edad adulta. La clave no está en vigilar cada síntoma con miedo, sino en mantener una atención organizada, personalizada y de por vida.